3. Welche Arten von nicht-dystrophen Myotonien gibt es?
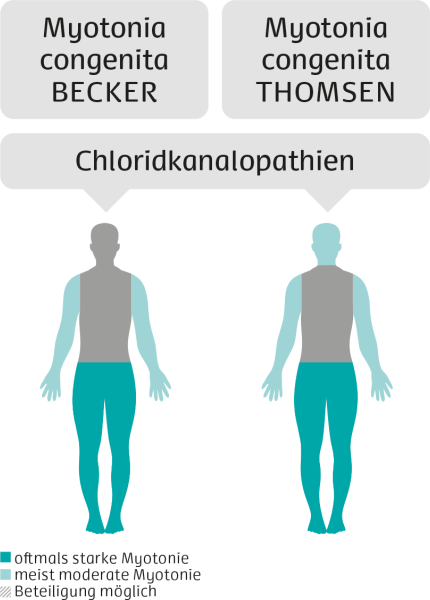
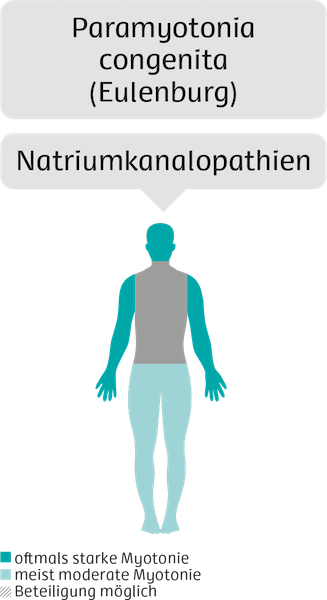
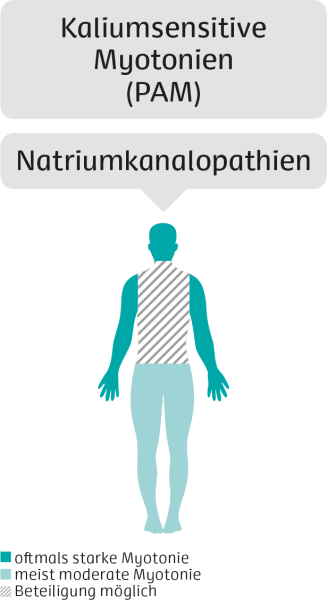
Die nicht-dystrophen Myotonien werden zunächst anhand ihrer Ursache in Natrium- bzw. Chloridkanal-Störungen eingeteilt. Eine weitere Unterscheidung der Chlorid-Kanal-Myotonien in Myotonia congenita Typ Becker bzw. Thomson erfolgt meist über die betroffenen Muskelgruppen sowie einer genetischen Untersuchung. Bei den Natriumkanal-Myotonien unterscheidet man zwischen der Paramyotonia congenita (Eulenburg) und den kaliumsensitiven Myotonien (PAM), sowie den eng damit verwandten hyperkaliämischen episodischen Lähmungen.
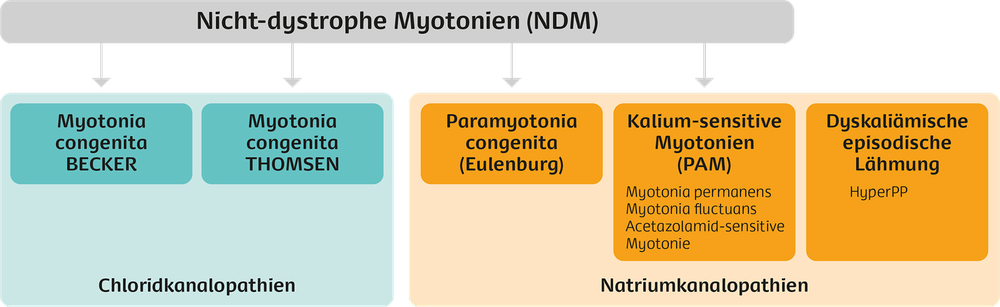 Klassifizierung der nicht-dystrophen Myotonien. Abbildung modifiziert nach: Stunnenberg BC, et al., Guidelines on clinical presentation and management of nondystrophic myotonias. Muscle Nerve. 2020 Oct;62(4):430-444
3.1 Chloridkanal-Myotonien
3.1.1 Myotonia congenita
Die Myotonia congenita sind seltene Erbkrankheiten der Skelettmuskulatur. Die Prävalenz beträgt ca. 1,13 zu 100:000. Man differenziert zwei Formen, die sich vor allem durch ihren Erbgang unterscheiden.
Zurückzuführen sind diese Erkrankungen auf Veränderungen (Mutationen) im CLCN1-Gen, das sich auf Chromosom 7q befindet. Die Mutationen führen zu einem Funktionsverlust des Chloridionenkanals ClC-1. Normalerweise stabilisieren Chloridionen das elektrische Potenzial der Muskelzellen. Durch den Funktionsverlust sinkt die Leitfähigkeit für Chlorid, wodurch die Muskelmembran übererregbar wird. Die Folge ist, dass sich der Muskel nach einer willkürlichen Anspannung nicht sofort wieder entspannen kann.
Der Hauptunterschied der beiden Formen Myotonia congenita Thomsen und Myotonia congentia Becker liegt im Erbgang und damit der „Durchschlagskraft“ des Gens:
Beim dominanten Erbgang (Thomsen) setzt sich das veränderte Gen gegenüber dem gesunden Gen durch; die Krankheit ist direkt sichtbar. Dies bedeutet, wenn ein Elternteil betroffen ist (und das Gen auf einem der beiden Chromosomen trägt), liegt die Wahrscheinlichkeit bei 50 %, dass jedes Kind ebenfalls erkrankt. Die Krankheit tritt meist in jeder Generation auf.
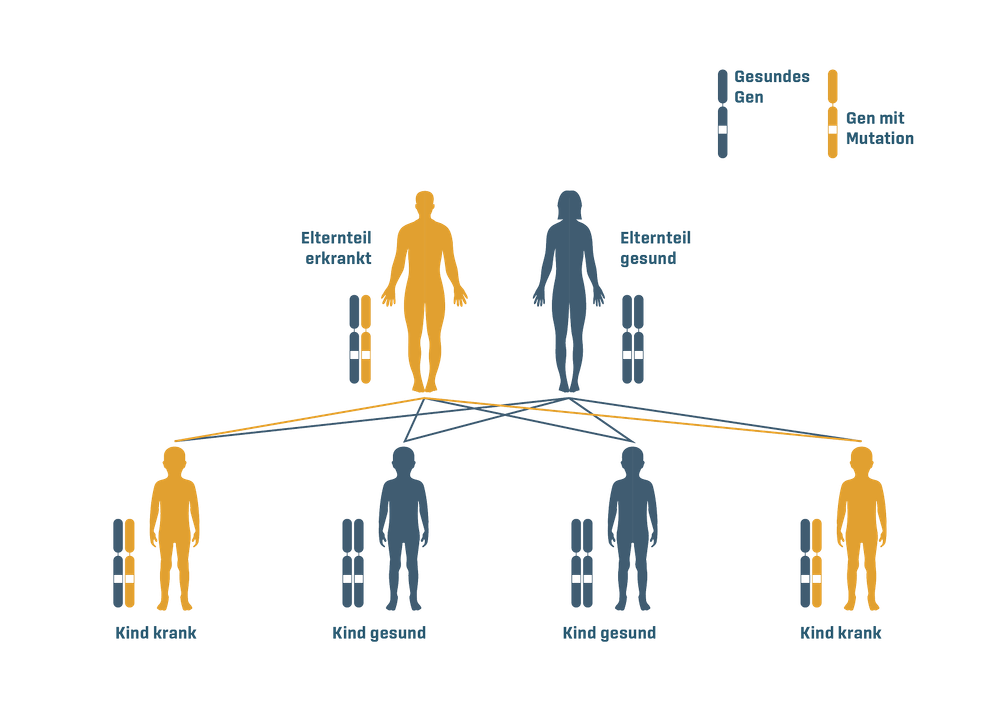 Autosomal-dominanter Erbgang bei Nicht-dystrophen Myotonien (Myotonia congenita Thomsen, Paramyotonia congenita (Eulenburg) und Kalium-sensitive Myotonien). Ist ein Elternteil krank und eines gesund, so liegt die Wahrscheinlichkeit, dass das Kind ebenfalls erkrankt, bei 50%. Orange: Patient/Kind ist erkrankt, Blau: Patient/Kind ist gesund. Abbildung modifiziert nach Wikipedia.de.
Beim rezessiven Erbgang (Becker) bleibt das Gen oft über Generationen „stumm“ und führt nur dann zur Erkrankung, wenn zwei Träger gemeinsam Kinder bekommen und beide das veränderte Gen weitergeben. Wenn beide Eltern gesund, aber Träger des Gens sind, beträgt die Wahrscheinlichkeit 25 %, dass ein Kind erkrankt bzw. gesund ist. Die Wahrscheinlichkeit, dass ein Kind ebenfalls ein symptomfreier Träger wird, liegt bei 50 %.
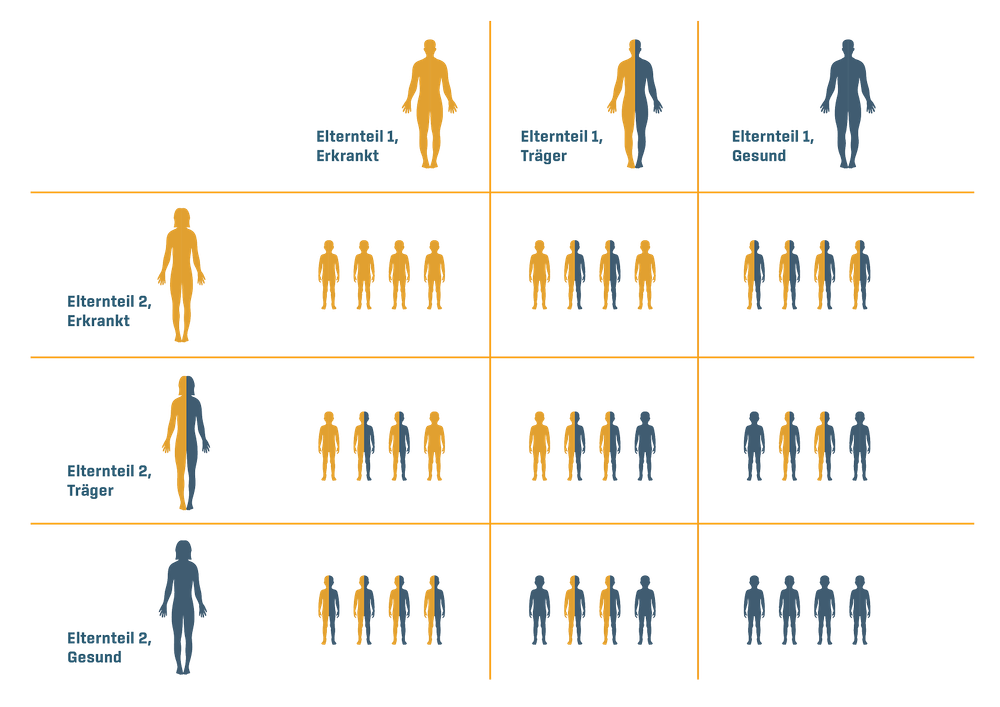 Autosomal-rezessiver Erbgang bei Myotonia congenita Becker. Orange:Patient/Kind ist erkrankt, Orange/Blau: Träger, d.h. Patient/Kind ist nicht erkrankt, trägt die Mutation und kann diese an die Folgegeneration vererben. Blau: Patient/Kind gesund. Abbildung modifiziert nach Wikipedia.de.
Die Myotonia congenita Becker zeigt im Allgemeinen eine klinisch schwerere Symptomatik und tritt häufiger (70%) auf als die MC Thomsen (30%).
Symptome und Erscheinungsbild
Obwohl sich die Erbgänge bei der Myotonia congenita (Typ Thomsen und Typ Becker) unterscheiden, sind sich beide Formen in ihrer Symptomatik sehr ähnlich. Die Symptome sowie deren Ausprägung (mild bis stark) kann jedoch, auch innerhalb einer Familie, stark variieren. In bestimmten Fällen lassen sich die beiden Formen nur anhand einer genetischen Diagnostik unter Einbeziehung von leiblichen Familienmitgliedern (Eltern) unterscheiden.
Die Hauptsymptome einer Myotonia congenita sind:
Myotonie: Hierunter versteht man eine verzögerte Muskelentspannung. Nach kräftigem Greifen oder Anspannen verharrt der Muskel sekundenlang in der Kontraktion. Dies bedingt Einschränkungen in der Mobilität und geht mit einem erhöhten Sturzrisiko einher.
Schmerzen und Schwäche: Viele Patienten leiden unter Muskelschmerzen. Speziell beim Typ Becker tritt zudem häufig eine transiente Schwäche auf – eine kurzzeitige Kraftlosigkeit direkt zu Beginn einer Bewegung.
Fatigue: ein häufiges, wenngleich recht unspezifisches Symptom.
Die Symptome Schmerzen und Fatigue scheinen den größten Einfluss auf die Lebensqualität der Betroffenen zu haben.
Warm-up-Phänomen: Ein typisches Zeichen ist, dass die Steifigkeit bei wiederholter Bewegung abnimmt. Nach einigen Schritten oder Griffen wird die Muskulatur lockerer.
Muskelhypertrophie: Betroffene wirken oft sehr athletisch („Bodybuilder-Look“), da die ständige unwillkürliche Spannung zu einer starken Größenzunahme der Muskeln, besonders an den (unteren) Extremitäten (Waden), führt. Dies geht jedoch nicht mit einer Kraftzunahme einher – im Gegenteil. Oftmals haben NDM-Betroffene weniger Kraft als Nicht-Betroffene/Gesunde.
Trigger: Die Symptome werden oft durch Kälte oder plötzliche Bewegung nach einer Phase der Ruhe ausgelöst oder verstärkt. Ebenso kann eine Perkussion (Beklopfen) des Muskels (z.B. Wadenmuskel oder Zunge) eine myotone Reaktion auslösen.
3.2 Natriumkanal-Myotonien
3.2.1 Paramyotonia congenita (Eulenburg)
Die Paramyotonia congenita ist besser bekannt unter dem Namen Eulenburg. Dieser Name geht zurück auf den Arzt, welcher die Erkrankung erstmals beschrieben hat.
Die Ursache dieser erblichen Erkrankung sind Veränderungen im SCN4A-Gen, welches sich auf Chromosom 17q23 befindet. Diese führen zu dysfunktionalen Natriumionenkanälen (Nav1.4), d.h. die Inaktivierung dieser Natriumkanäle ist stark verzögert. In Folge dessen kommt es zu myotonen Reaktion.
Im Gegensatz zu anderen Myotonie-Formen zeigen sich die Symptome der Erkrankung meist extrem früh: Erste Anzeichen treten oft schon in der frühen Kindheit oder sogar im Säuglingsalter auf. Eltern bemerken dann beispielsweise, dass sich die Augen des Kindes nach dem Weinen oder bei Kälte nur verzögert öffnen.
Das charakteristischste Symptom ist die sogenannte paradoxe Myotonie. Während sich bei anderen Formen die Muskelsteifigkeit durch Bewegung bessert („Warm-up“), ist es hier umgekehrt: Die Steifigkeit setzt bei wiederholter Muskelanspannung ein. Davon sind besonders die Gesichtsmuskeln und die oberen Extremitäten (Hände und Arme) betroffen. Die Myotonie kann ebenfalls durch Kälte ausgelöst werden. In Wärme sind die Betroffenen oft nahezu beschwerdefrei oder weisen nur sehr geringe Symptome auf. In Kälte kommt es hingegen zu ausgeprägten myotonen Reaktionen. Die Muskeln versteifen so stark, dass Bewegungen kaum noch möglich sind.
Zudem folgt auf die Kälteexposition oft eine ausgeprägte Muskelschwäche, die über mehrere Stunden oder sogar bis zu 2 Tagen anhalten kann.
3.2.2 Natriumkanal-Myotonien (Kalium-sensitive Myotonien)
Die Kalium-sensitiven Myotonien bilden eine Gruppe seltener Muskelerkrankungen, bei denen die Zufuhr von Kalium (etwa durch die Nahrung) die typische Muskelsteifigkeit auslösen bzw. verstärken kann.
Diese Erkrankungen sind auf Mutationen im SCN4A-Gen zurückzuführen. Dieses Gen liefert den Bauplan für den Nav1.4-Natriumionenkanal in der Muskelmembran. Durch die genetische Veränderung werden diese Kanäle dysfunktional: Sie schließen nicht mehr korrekt, wodurch ein ständiger Einstrom von Natriumionen die Muskelzellen übererregbar macht. Die Erkrankung wird autosomal-dominant vererbt, sodass statistisch gesehen die Hälfte der Nachkommen eines Betroffenen ebenfalls das Gen trägt und erkrankt.
Ein markantes Merkmal dieser Gruppe ist die enorm große Varianz im Phänotyp – das bedeutet, dass das Erscheinungsbild der Krankheit von Patient zu Patient extrem unterschiedlich ausfallen kann:
Myotonia fluctuans: Dies ist die mildeste Form. Die Muskelsteifheit ist nicht ständig vorhanden, sondern tritt schwankend („fluctuans“) auf.
Myotonia permanens: Dies stellt das schwerste Ende des Spektrums dar. Hier leiden die Betroffenen unter einer dauerhaften, schweren Muskelsteifheit. Ein besonderes Risiko besteht darin, dass eine heftige myotone Reaktion der Thoraxmuskulatur (Brustkorbmuskeln) zu einer lebensgefährlichen Ateminsuffizienz führen kann.
Im Gegensatz zu anderen Myotonien gibt es bei den Kalium-sensitiven Formen keine Muskelschwäche und nur selten eine Kältesensitivität. Der entscheidende Trigger ist die Aufnahme von Kalium, welche die Myotonie provoziert oder deutlich verschlimmert.
Eine spezielle Unterform der Myotonia fluctuans ist die Acetazolamid-responsive Myotonie. Wie der Name schon sagt, zeichnet sie sich dadurch aus, dass die Betroffenen sehr gut auf eine Therapie mit dem Wirkstoff Acetazolamid ansprechen, was die Lebensqualität deutlich verbessern kann.
3.3 Hyperkaliämische episodische Lähmungen
Die hyperkaliämischen episodischen Lähmungen sind mit den nicht-dystrophen Myotonien eng verwandte Erkrankungen, da es bei Ihnen ebenfalls zu myotonen Reaktionen kommen kann. Die episodischen Lähmungen sind hierbei jedoch das Hauptsymptom.
Die Erkrankung beruht auf Mutationen im SCN4A-Gen. Dieses Gen ist für die korrekte Funktion der Natriumkanäle (Nav1.4-Ionenkanäle) in der Skelettmuskulatur verantwortlich. Bei einer Mutation schließen diese Kanäle nicht richtig, was die elektrische Stabilität der Muskelmembran stört.
Der Erbgang ist autosomal-dominant – das bedeutet, betroffene Eltern geben die Veranlagung mit einer Wahrscheinlichkeit von 50 % an ihre Kinder weiter.
Das wesentliche Merkmal dieser Erkrankung ist die Fluktuation der Symptomatik: Betroffene sind nicht dauerhaft gelähmt, sondern erleben phasenweise Attacken von Muskelschwäche, die stark von äußeren und inneren Faktoren abhängen. Die ersten Episoden treten meist schon in der ersten Lebensdekade (vor dem 10. Lebensjahr) auf. Die Hauptmerkmale sind:
Episodische Lähmungen: Plötzliche Schwächeanfälle, die von leichter Kraftlosigkeit bis hin zu vollständigen Lähmungserscheinungen reichen können.
Dauer der Attacken: Eine Episode hält meist kurz an, oft zwischen 15 Minuten und wenigen Stunden.
Beteiligte Muskeln: Meist sind die Beine und Arme betroffen, die Atem- und Schluckmuskulatur bleibt in der Regel verschont.
Ein entscheidendes Merkmal ist, dass die Attacken durch einen Anstieg des Kaliumspiegels im Blut provoziert werden. Typische Trigger sind:
Kaliumreiche Nahrung (z. B. Bananen, Trockenfrüchte)
Ruhephasen nach körperlicher Belastung (der klassische Anfall beim Ausruhen nach dem Sport)
Kälte, Stress oder Hunger
Viele Betroffene zeigen zwischen oder während der Attacken Anzeichen einer Myotonie (verzögerte Muskelentspannung), was die Abgrenzung zu anderen Lähmungsformen erleichtert.
Betroffene können die Häufigkeit der Anfälle oft durch eine kohlenhydratreiche Ernährung sowie das Vermeiden von langen Hungerphasen und kaliumreichen Speisen senken.